
GTA182
一款在研的口服、可透过血脑屏障的MTA协同型PRMT5抑制剂,用于治疗MTAP缺失癌症。
要点
- 生物标志物定义的人群
- 约10–15%的实体瘤存在MTAP缺失。GTA182正在开发单药及联合治疗方案。
- 分子特性
- 对MTAP缺失细胞的选择性是MTAP野生型细胞的83倍。口服、每日一次、可透过血脑屏障,体外研究显示药物相互作用风险低。
- 临床概念验证
- 在经多线治疗的MTAP缺失非小细胞肺癌患者中,客观缓解率为57.1%,疾病控制率为85.7%(1期研究,14例患者,数据截止日期为2025年10月9日)。在全部接受治疗的患者中,26.8%发生≥3级治疗相关不良事件。
- 中枢神经系统活性
- 在患者中观察到颅内缓解。3例基线伴脑转移的患者中,2例颅内肿瘤明显缩小,支持在中枢神经系统转移瘤和胶质母细胞瘤中开展研究。
- 联合治疗
- 设计上可在不降低剂量的情况下联合用药,包括与RAS抑制剂、EGFR酪氨酸激酶抑制剂和免疫疗法联用。湃隆生物的第三代PRMT5、KIF18A和MAPK通路项目均为全资拥有。
截至2026年11月,已有超过140名受试者接受GTA182治疗。相关数据可在签署保密协议(CDA)后提供。请联系inquiries@apeiron-bio.us。
临床结果为初步数据,来自一项正在进行的1期研究,各组样本量较小。首次人体数据。GTA182为在研药物,其安全性和有效性尚未确立,尚未获得任何监管机构批准。
MTAP缺失与PRMT5
蛋白质精氨酸甲基转移酶5(PRMT5)是调控细胞生长和组织稳态的必需酶。由于正常细胞同样依赖PRMT5,第一代PRMT5抑制剂缺乏肿瘤选择性,治疗指数较窄。
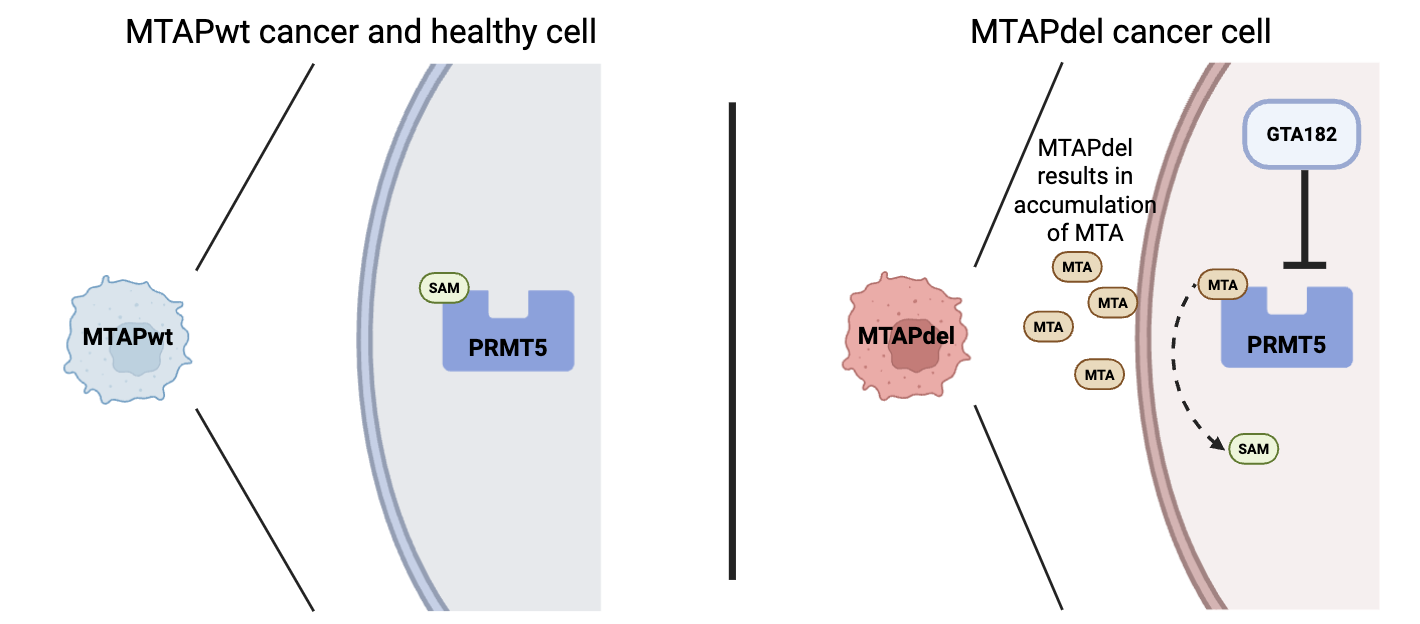
在约10–15%的实体瘤中,MTAP与抑癌基因CDKN2A发生共缺失,涉及多种肿瘤类型。MTAP缺失的细胞会蓄积代谢物MTA,后者可部分抑制PRMT5,由此形成对MTA协同型PRMT5抑制剂的合成致死易感性。
GTA182是第二代MTA协同型PRMT5抑制剂。它在MTA浓度较高的环境中(如MTAP缺失的癌细胞)抑制PRMT5,而在MTAP正常、MTA水平较低的细胞中不具活性。
| 肿瘤类型 | 估计病例数 | |
|---|---|---|
| 肺癌(NSCLC) | 30,400 | |
| 膀胱癌 | 22,000 | |
| 黑色素瘤 | 20,500 | |
| 胰腺癌(PDAC) | 14,600 | |
| 乳腺癌 | 10,500 | |
| 头颈癌 | 8,300 | |
| 食管胃癌 | 6,600 | |
| 胶质母细胞瘤 | 5,200 | |
| 前列腺癌 | 3,800 | |
| 结直肠癌 | 1,400 |
数据来源:TCGA、SEER。
首次人体数据
由牵头主要研究者、上海市胸科医院陆舜教授于2025年12月在ESMO亚洲年会上报告(LBA14)。截至2025年10月9日数据截止日期,41例经多线治疗的患者接受了20–450 mg每日一次给药,尚未达到最大耐受剂量。
| 人群 | 指标 | 结果(95% CI) | 患者百分比 |
|---|---|---|---|
| 全部MTAP缺失肿瘤(n=30) | 客观缓解率 | 30.0% (14.7–49.4%) | |
| 疾病控制率 | 83.3% (65.3–94.4%) | ||
| MTAP缺失非小细胞肺癌(n=14) | 客观缓解率 | 57.1% (28.9–82.3%) | |
| 疾病控制率 | 85.7% (57.2–98.2%) |
安全性
最常见的治疗相关不良事件为贫血(51.2%)、食欲下降(43.9%)和乏力(39.0%)。26.8%的患者发生≥3级治疗相关不良事件。
药理学
在最高450 mg的剂量范围内,暴露量随剂量成比例增加,患者间变异小。在100–450 mg剂量下,反映PRMT5活性的标志物血浆SDMA平均下降71.8%(95% CI 69.7–73.8%)。
脑转移
3例基线伴脑转移的患者中,2例颅内肿瘤明显缩小。该观察结果基于少数患者。
初步数据来自一项正在进行的开放标签1期研究,各组样本量小,置信区间较宽。GTA182为在研药物,其安全性和有效性尚未确立,尚未获得任何监管机构批准。 阅读新闻稿
临床前数据
在细胞增殖实验中,GTA182对MTAP缺失的HCT116细胞的IC50低于20 nM。在小鼠模型中,GTA182抑制了MTAP缺失肿瘤的生长,包括植入脑内的肿瘤。
MTAP缺失肺癌模型中的抗肿瘤活性
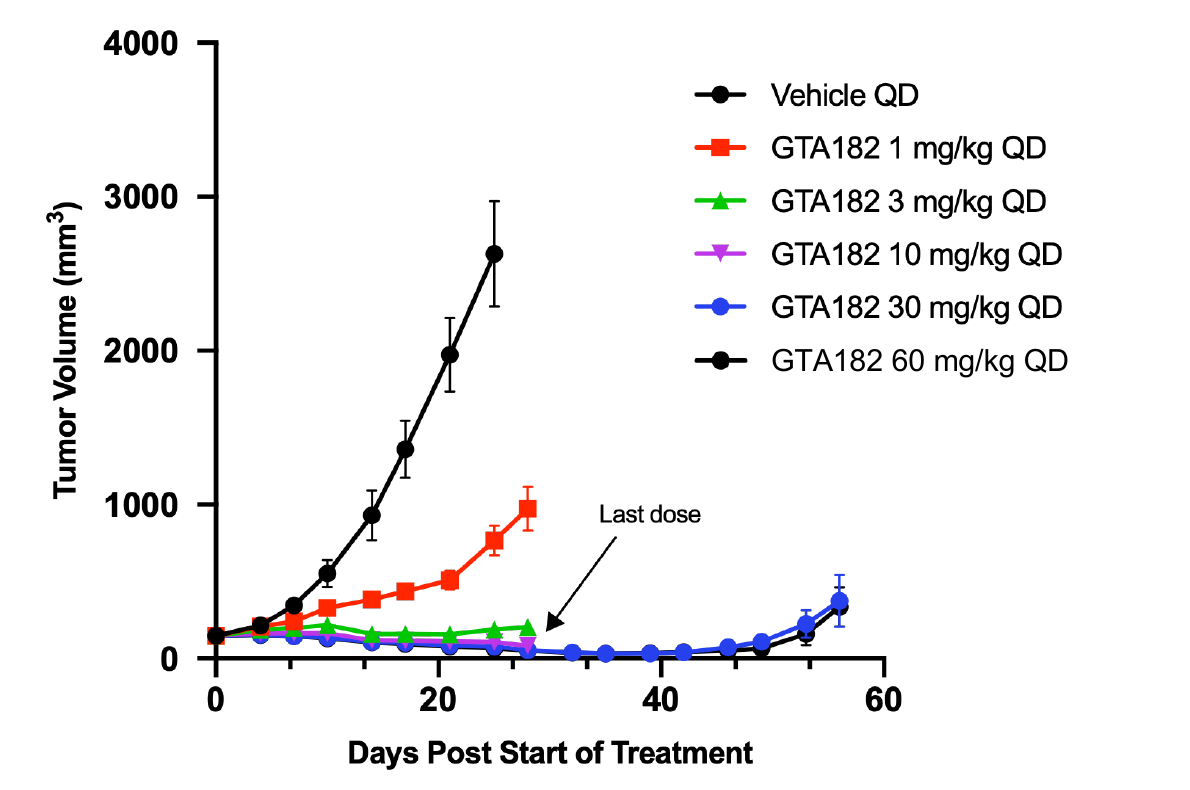
- 达到至少90%肿瘤生长抑制率的最低有效剂量(MED90)为3 mg/kg每日一次。
- 末次给药后疗效可持续长达14天。
- 在最高60 mg/kg每日一次的剂量下未见体重下降。
- 在MTAP过表达的LU99模型中仅观察到极小的作用(数据未展示)。
脑渗透性及在胶质母细胞瘤模型中的活性
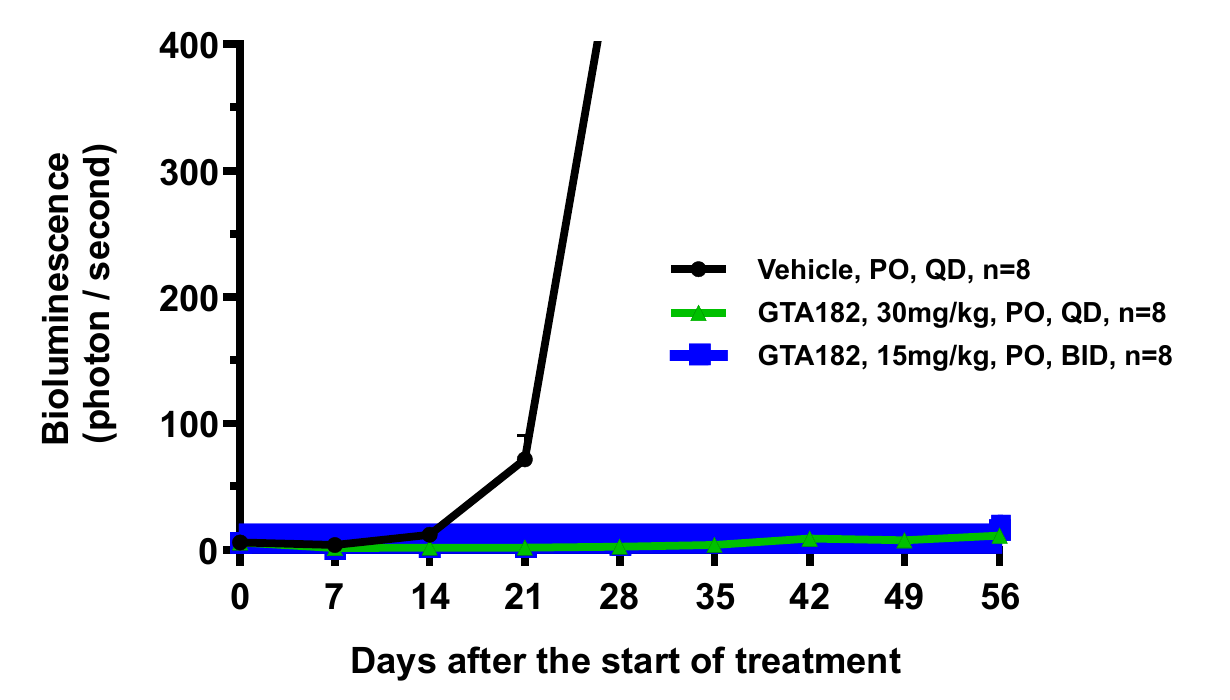
- GTA182在30 mg/kg每日一次和15 mg/kg每日两次的剂量下均抑制了脑内肿瘤生长。未测试更低剂量。
- 两个剂量下均未见明显体重下降。
- 在犬中,游离药物的脑脊液与血浆浓度比(Kp,uu,AUC0–24)为1.24。
- 这些数据支持在中枢神经系统恶性肿瘤中研究GTA182。
药物相互作用特征
- P-gp
- GTA182不是P-gp底物(在MDCKII-MDR1细胞中外排比约为2.2),在最高6 µM浓度下未抑制P-gp。
- CYP3A
- 可逆性抑制作用弱(以咪达唑仑为底物时IC50高于30 µM,以睾酮为底物时为21 µM)。时间依赖性抑制作用弱,且无诱导作用。
- 与daraxonrasib联用
- Daraxonrasib(RASONQUE)是CYP3A和P-gp的底物,也是P-gp抑制剂。根据上述体外数据,预计与GTA182联用时无需降低daraxonrasib每日300 mg的获批剂量,也无需错开给药时间。在一项小鼠药物相互作用研究中,两药同时给予时GTA182的暴露量未发生变化。
以上为体外和动物实验数据,未必能预测在患者中的结果。目前尚无GTA182临床药物相互作用研究的报告。GTA182为在研药物,其安全性和有效性尚未确立,尚未获得任何监管机构批准。
临床试验
一项开放标签、多中心的1/2期研究,包含剂量递增和剂量扩展阶段,入组晚期MTAP缺失实体瘤成人患者。主要目的是评估安全性和耐受性,并确定最佳剂量。研究评估GTA182单药治疗、联合伏美替尼治疗EGFR-TKI难治性非小细胞肺癌,以及联合化疗用于胰腺癌二线治疗。
- 登记号
- CTR20243795(中国)
- 监管进展
- 2024年10月IND获中国国家药品监督管理局(NMPA)批准;美国IND已获FDA批准(2025年12月提交)
- 首例患者入组
- 2024年11月
如对本研究有疑问,请联系inquiries@apeiron-bio.us。湃隆生物无法提供个体化医疗建议。